Nessun prodotto nel carrello.

Contatti

Via San Donato 74/5, Granarolo dell'Emilia,Bologna

info@aisaemiliaromagna.it

+39 348 257 6931

Scasource-snapshot-fSARA-website-featured-image-2-768×402
Blogging

Che cos’è uno studio clinico randomizzato controllato (RCT)?

Prima che un nuovo farmaco o una nuova terapia possano raggiungere i pazienti, i ricercatori e le agenzie di regolamentazione necessitano di prove che ne dimostrino la sicurezza e l’efficacia. Uno dei metodi più affidabili per raccogliere queste prove è attraverso uno studio clinico randomizzato controllato (RCT).

Una delle principali sfide nella ricerca medica e nello sviluppo di terapie è che i sintomi possono variare notevolmente da persona a persona e spesso cambiano nel tempo. Le condizioni dei pazienti possono migliorare o peggiorare per ragioni non correlate al trattamento in studio, e le aspettative possono influenzare la percezione dei sintomi. Uno studio clinico randomizzato e controllato (RCT) è un metodo strutturato per tenere conto di questi cambiamenti naturali e di altri fattori, aiutando i ricercatori a determinare se un trattamento stia effettivamente apportando benefici ai pazienti.

Caratteristiche principali degli studi clinici randomizzati

Una sperimentazione clinica è uno studio sistematico di un trattamento, come un farmaco o una procedura chirurgica, sugli esseri umani. I ricercatori seguono un piano predefinito per capire come le persone rispondono al trattamento nel tempo.

Uno studio clinico è controllato quando include almeno due gruppi:

  • Un gruppo di trattamento , che riceve il nuovo trattamento oggetto di studio,
  • Un gruppo di controllo , che riceve un trattamento fittizio privo di valore terapeutico ma che appare autentico al soggetto, chiamato placebo, oppure il trattamento già comunemente utilizzato per la patologia oggetto di studio.

In assenza di un gruppo di controllo, i ricercatori non possono stabilire se i miglioramenti osservati siano dovuti al trattamento in studio o semplicemente a fluttuazioni naturali dei sintomi, alle aspettative dei partecipanti o ad altri fattori.

Uno studio clinico è randomizzato quando i partecipanti vengono assegnati ai gruppi in modo casuale. La randomizzazione contribuisce a garantire che i gruppi siano il più possibile simili, in modo che eventuali differenze al termine dello studio siano più probabilmente dovute al trattamento piuttosto che a differenze nella composizione dei gruppi.

Ad esempio, in una sperimentazione clinica per un nuovo trattamento, un team di ricerca potrebbe assegnare i partecipanti al gruppo di trattamento o al gruppo di controllo utilizzando un metodo computerizzato come un generatore di numeri casuali o il lancio di una moneta digitale. I partecipanti, e spesso anche i ricercatori, non sanno a quale gruppo appartengono fino alla fine dello studio, per ridurre l’influenza delle aspettative sui risultati. Questo processo è chiamato “cecità”. I ricercatori faranno anche del loro meglio per bilanciare i gruppi in base a caratteristiche chiave che potrebbero influenzare i risultati, come l’età e la gravità dei sintomi. Se, al termine della sperimentazione, il gruppo che ha ricevuto il nuovo trattamento mostra una maggiore riduzione dei sintomi rispetto al gruppo di controllo, i ricercatori possono essere certi che il trattamento ha causato tale miglioramento.
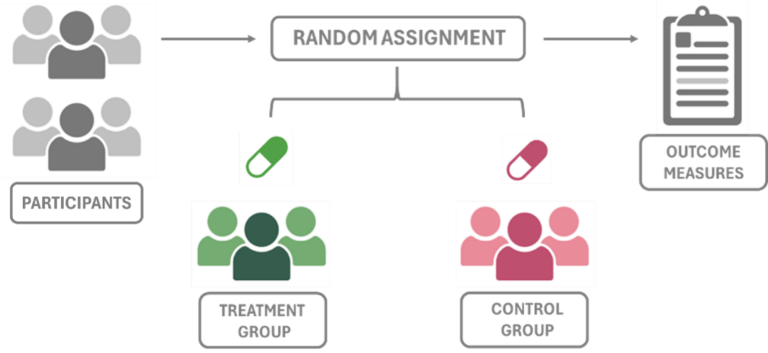
Figura 1. Struttura di uno studio clinico randomizzato controllato, in cui i partecipanti vengono assegnati in modo casuale a ricevere il nuovo farmaco in fase di sperimentazione (gruppo di trattamento) o un placebo (gruppo di controllo). I parametri di valutazione vengono confrontati tra i gruppi per determinare gli effetti del farmaco sperimentale. Figura creata dalla Dott.ssa Chloe Soutar utilizzando BioRender.com .

Studi clinici randomizzati per l'atassia

Immaginate un team di ricerca che sta testando un nuovo farmaco per migliorare la coordinazione e l’equilibrio negli adulti affetti da atassia. I ricercatori reclutano 200 uomini e donne adulti per partecipare alla sperimentazione clinica. Ciascun partecipante viene assegnato in modo casuale a uno dei due gruppi:

  1. Il gruppo A (il gruppo di trattamento) riceve il nuovo farmaco (una pillola)
  2. Il gruppo B (il gruppo di controllo) riceve un placebo (una pillola di zucchero)

I gruppi sono bilanciati in termini di età media, gravità dei sintomi e anamnesi, e i partecipanti non sanno quale pillola viene loro somministrata. Tutti i partecipanti assumono il trattamento assegnato una volta al giorno per sei mesi e completano gli stessi test di coordinazione ed equilibrio all’inizio e alla fine del periodo di trattamento. Né i partecipanti né i ricercatori sanno chi sta ricevendo il nuovo farmaco o il placebo. Se il Gruppo A mostra un miglioramento significativamente maggiore nella coordinazione e/o nell’equilibrio rispetto al Gruppo B dopo il periodo di trattamento di sei mesi, i ricercatori possono attribuire tale differenza al nuovo farmaco.

Perché gli studi clinici randomizzati sono importanti

Gli studi clinici randomizzati e controllati (RCT) sono considerati il ​​gold standard nella ricerca medica perché ci permettono di distinguere gli effetti reali del trattamento dal caso e da altre variabili. La struttura e il rigore degli RCT li rendono molto più affidabili rispetto alla semplice osservazione di un apparente miglioramento nei pazienti dopo l’assunzione di un nuovo trattamento. Per questo motivo, capire se un trattamento “promettente” per l’atassia – o per qualsiasi altra patologia – è stato testato in un RCT può aiutarvi a valutare le prove dei suoi benefici e a stimare quanto sia vicino alla sua ampia disponibilità.

Se desideri saperne di più sugli studi clinici randomizzati controllati, consulta queste risorse di Nesta e del Decision Lab .


Istantanea scritta da: Chloe Soutar, PhD

A cura di: Katie Deschamps, PhD
Scasource-snapshot-fSARA-website-featured-image-1-768×402
Informazioni scientifiche

Nuovo modello di cellule staminali per la SCA1

Scritto da Jamie Hyde,  
revisionato da Marija Cvetanovic, PhD

“Un nuovo modello di cellule staminali abbinate offre ai ricercatori che studiano la SCA1 un modo più chiaro per studiare i meccanismi della malattia e testare potenziali trattamenti.”

Utilizzo di cellule staminali umane per modellare la SCA1

Senza un confronto adeguato, anche il miglior modello di malattia può fornire risposte poco chiare.

L’atassia spinocerebellare di tipo 1 (SCA1) è una rara malattia cerebrale ereditaria che colpisce principalmente il movimento, l’equilibrio e la coordinazione. È causata da una mutazione nel gene ATXN1 . Questa mutazione porta alla produzione di una forma anomala della proteina ATXN1 , che danneggia gradualmente alcune cellule cerebrali nel tempo. Poiché attualmente non esiste una cura per la SCA1, i ricercatori necessitano di modelli affidabili per comprendere come la mutazione causi la malattia e per testare possibili trattamenti.

Non è semplice. Le cellule cerebrali maggiormente colpite dalla SCA1 non possono essere studiate direttamente in soggetti viventi nelle prime fasi della malattia. I modelli animali, in particolare i topi, possono contribuire ad affrontare alcuni di questi problemi. Tuttavia, la SCA1 è una malattia genetica esclusivamente umana, pertanto i modelli animali devono essere modificati geneticamente per presentare una mutazione simile a quella patogena, e spesso non riescono a riprodurre tutte le caratteristiche della condizione umana.

Le cellule staminali possono contribuire a colmare questa lacuna. Le cellule staminali sono cellule in grado di replicarsi e, nelle giuste condizioni, di differenziarsi in tipi cellulari specializzati. Le cellule staminali pluripotenti indotte (iPSC) sono cellule umane, spesso della pelle o del sangue, che sono state “riprogrammate” in laboratorio in modo da comportarsi come cellule staminali in fase iniziale. Ciò consente ai ricercatori di guidare le iPSC a differenziarsi in molti tipi cellulari diversi, comprese le cellule cerebrali. Nel caso della SCA1, questo significa che i ricercatori possono coltivare in vitro cellule umane contenenti la mutazione responsabile della malattia, monitorare i primi cambiamenti correlati alla patologia e verificare se possibili trattamenti siano in grado di correggerli.

I controlli geneticamente compatibili consentono un confronto migliore

Tuttavia, un modello di malattia utile richiede anche un controllo altrettanto utile. Precedenti studi sulle cellule staminali SCA1 hanno confrontato le cellule di persone affette da SCA1 con cellule di parenti non affetti o di donatori sani non imparentati. Questi confronti sono preziosi, ma non perfetti. Ogni persona, persino i fratelli (ad eccezione dei gemelli identici), presenta numerose differenze genetiche. Questo può rendere difficile stabilire se le differenze osservate in laboratorio siano causate dalla mutazione SCA1 o da altre differenze genetiche “di fondo”.

Ecco perché il nuovo modello isogenico di cellule iPSC SCA1, sviluppato da Laurie Kerkhof e colleghi nei Paesi Bassi, è così prezioso. “Isogenico” significa che l’unica differenza genetica tra le cellule SCA1 e quelle di controllo sane è la mutazione SCA1. In altre parole, non ci sono più differenze genetiche di base, quindi i ricercatori possono essere più certi che qualsiasi variazione tra le cellule iPSC SCA1 e quelle di controllo sia dovuta alla mutazione SCA1.

Utilizzo della modifica genetica per creare cellule staminali SCA1

Per generare il modello isogenico di cellule staminali SCA1, il team è partito da una linea di cellule staminali pluripotenti indotte (iPSC) di controllo contenente due copie sane del gene SCA1 (chiamato anche ATXN1 ). Hanno quindi utilizzato una tecnologia di editing genetico, chiamata CRISPR-Cas9, per sostituire una delle copie sane con una mutazione SCA1. Dopo la modifica, la linea cellulare presentava 29 ripetizioni su una copia del gene ATXN1 (sana) e 54 ripetizioni sull’altra (malata). Questo rispecchia le mutazioni osservate nei pazienti affetti da SCA1, rendendo il modello un modello umano geneticamente rilevante per lo studio della malattia.

Il modello SCA1 geneticamente corrispondente supera i controlli di qualità

Dopo aver creato la linea cellulare modificata, i ricercatori hanno verificato che si comportasse ancora come un modello utile di cellula staminale. Questo è importante, poiché la modifica genetica può stressare le cellule, causare mutazioni fuori bersaglio e alterarne il comportamento. Per valutare la qualità del loro nuovo modello, il team ha eseguito diversi test.

Innanzitutto, i ricercatori hanno dimostrato che le cellule presentavano ancora marcatori di “pluripotenza”. In parole semplici, ciò significa che le cellule iPSC erano ancora in grado di differenziarsi in molti tipi cellulari diversi. Tra questi, le cellule cerebrali, un aspetto fondamentale per un modello di SCA1. Attraverso il sequenziamento del DNA, i ricercatori hanno potuto confermare l’assenza di mutazioni indesiderate e la presenza dell’unica differenza rappresentata dalla mutazione SCA1. Nel complesso, questi controlli di qualità garantiscono che la nuova linea cellulare sia idonea per futuri esperimenti sulla SCA1.

Direzioni future

Il nuovo modello generato in questo articolo si inserisce in un campo di ricerca in espansione sulla SCA1 che utilizza cellule staminali pluripotenti indotte (iPSC) umane. Precedenti ricerche sulle iPSC hanno già fornito preziose informazioni sulla SCA1. Ad esempio, le iPSC di pazienti affetti da SCA1 hanno mostrato caratteristiche correlate alla malattia, tra cui un’alterazione del consumo energetico, l’accumulo di proteine ​​tossiche e un’attività elettrica irregolare. Risultati simili sono stati identificati nei tessuti dei pazienti e sottolineano come i modelli basati su iPSC possano riprodurre aspetti importanti della biologia della SCA1.

In questo contesto, il modello isogenico rafforza questo lavoro, offrendo ai ricercatori un controllo più preciso. Il modello può essere utilizzato per rivedere e confermare alcune di queste scoperte precedenti. Inoltre, può anche contribuire a individuare processi patologici più precoci o subdoli, più difficili da identificare confrontando individui geneticamente diversi. A lungo termine, questo tipo di modello può essere utilizzato anche per testare potenziali terapie in un modello rilevante per l’uomo.

In definitiva, buoni modelli e controlli sono gli strumenti che rendono possibile una ricerca migliore. Creando un modello di cellule staminali umane corrispondente alla SCA1, i ricercatori hanno fornito al settore un modo più preciso per studiare cosa fa la mutazione SCA1, perché colpisce determinate cellule cerebrali e hanno messo a disposizione uno strumento per testare potenziali terapie.

Parole chiave

Pluripotenza : la capacità di una cellula di trasformarsi in tutti i diversi tipi di cellule che compongono il corpo umano.

Isogeni : Geneticamente identici (e in coltura cellulare, geneticamente identici ad eccezione della mutazione oggetto di studio).

CRISPR-Cas9 : una tecnologia di editing genetico che utilizza una “guida” per indirizzare un enzima (come delle forbici molecolari) verso una regione specifica del DNA al fine di apportare modifiche alla sequenza del DNA.

Dichiarazione di conflitto di interessi

L’autore, Jamie Hyde, appartiene allo stesso gruppo di ricerca di diversi autori dell’articolo scientifico. Jamie non ha lavorato a questo specifico progetto.

Citazione dell'articolo recensito

Kerkhof, LMC, Pepers, BA, van der Graaf, LM, Santiago-Aranda, A., Voesenek, BJB, Reits, EAJ, Buijsen, RAM, & van Roon-Mom, WMC (2026). Generazione di una linea isogenica di cellule staminali pluripotenti indotte umane per l’atassia spinocerebellare di tipo 1. Stem cell research, 94, 103987. Pubblicazione online anticipata. https://doi.org/10.1016/j.scr.2026.103987

pexels-photo-268362
Istantanea

Istantanea: come misurano i medici la gravità dell’atassia nei pazienti?

Foto di Pixabay su Pexels.com

A differenza di quanto misurato con esami medici più comuni, come la pressione sanguigna o i livelli di glicemia, il movimento umano non può essere facilmente quantificato con numeri precisi. Per ovviare a questo problema, sono state sviluppate diverse scale di valutazione per standardizzare gli esami di coordinazione motoria. Una di queste scale è la Scala per la Valutazione e la Classificazione dell’Atasia (SARA). Un medico esperto (in genere un neurologo) valuta la capacità del paziente di eseguire una serie di compiti (come stare in piedi e camminare) e, utilizzando la SARA, assegna un punteggio per ciascun compito. Il processo richiede circa 15-20 minuti e in genere prevede i seguenti test:


  • Andatura (postura e capacità di camminare ): il paziente percorre una certa distanza, si gira e continua a camminare.
  • Postura (capacità di stare in piedi con o senza supporto ): Il paziente rimane immobile in un punto in diverse posizioni
  • Seduto: il paziente rimane seduto per 10 secondi con le braccia distese
  • Disturbi del linguaggio: l’esaminatore valuta quanto il linguaggio del paziente risulti frammentato o fluido durante una conversazione informale.
  • Inseguimento delle dita ( coordinazione dei movimenti ): l’esaminatore muove rapidamente il dito in direzioni imprevedibili mentre il paziente cerca di seguire i movimenti con il proprio dito.
  • Test naso-dito ( tremori e coordinazione dei movimenti ): il paziente muove ripetutamente il dito dal naso al dito dell’esaminatore.
  • Movimenti rapidi e alternati delle mani ( coordinazione dei movimenti ): il paziente esegue 10 cicli di movimenti ripetitivi delle mani il più velocemente possibile.
  • Esercizio di scivolamento tallone-tibia ( coordinazione dei movimenti ): il paziente solleva una gamba, appoggia il tallone sul ginocchio della gamba opposta, quindi fa scivolare il tallone verso la caviglia; solitamente l’esercizio viene eseguito su entrambe le gambe.

Ogni test produce un punteggio, che è una stima basata su un sistema di punteggio progettato per confrontare quanto i movimenti/il linguaggio del paziente siano simili a quelli di una persona non affetta da atassia. Una volta calcolato il punteggio complessivo, i medici avranno un’idea della gravità della malattia nel paziente. Un punteggio SARA più alto generalmente indica una malattia più grave. Questo viene utilizzato non solo per la diagnosi, ma anche per monitorare come la gravità dei sintomi dell’atassia di un paziente cambia nel tempo. I punteggi SARA possono essere utilizzati anche per prevedere la prognosi a breve termine del paziente.

Sebbene la scala SARA consenta a ricercatori e medici di misurare i sintomi utilizzando una scala standardizzata, non è perfetta. C’è ancora margine di miglioramento per quanto riguarda la modalità di stima dei punteggi. Diversi fattori possono influenzare l’accuratezza della scala, come l’età del paziente/le patologie preesistenti, nonché la variabilità nel modo in cui i singoli esaminatori assegnano i punteggi.

Se desideri saperne di più sulla SARA, consulta queste risorse dell’Ataxia Study Group e di Physiopedia .

Sintesi scritta dalla Dott.ssa Claudia Hung e curata dalla Dott.ssa Judit M. Perez Ortiz.

Scasource-snapshot-fSARA-website-featured-image-768×402
Istantanea

Istantanea: cos’è l’f-SARA?

La scala funzionale per la valutazione e la classificazione dell’atassia (f-SARA) è un sistema di punteggio utilizzato per monitorare il grado di compromissione dell’equilibrio e del movimento di una persona. La f-SARA è una versione aggiornata della scala originale per l’atassia, nota anche come SARA, specificamente progettata per l’atassia spinocerebellare. Tradizionalmente, i medici misurano l’equilibrio e il movimento nei pazienti con atassia tramite il punteggio SARA, che include otto diversi parametri, come ad esempio la capacità di seguire con la mano il dito del medico o di far scivolare il tallone lungo la gamba. Al contrario, la f-SARA si concentra maggiormente su come ci si muove nella vita quotidiana. È più efficace nel rilevare piccoli miglioramenti graduali nel tempo, il che risulta molto utile per i ricercatori che testano l’efficacia di un nuovo farmaco.

Il test f-SARA si concentra su quattro aree chiave: camminare, stare in piedi, sedersi e parlare. Per misurare queste capacità, un medico osserva la stabilità con cui il paziente cammina per una breve distanza e verifica l’equilibrio in diverse posizioni, ad esempio con i piedi vicini. Osserva inoltre se il paziente riesce a stare seduto in posizione eretta senza appoggiarsi alle braccia e ascolta attentamente il suo parlato per valutare la chiarezza e la comprensibilità delle sue parole. A ciascuna attività viene assegnato un punteggio basato sulla stabilità e sull’eventuale necessità di aiuto per completare il movimento in sicurezza.

Rispetto al SARA, l’f-SARA prevede un numero inferiore di compiti da valutare, eliminando ad esempio i test dito-naso o di inseguimento del dito, che i ricercatori hanno riscontrato essere improduttivi per misurare la capacità di una persona affetta di svolgere le attività quotidiane. Inoltre, l’f-SARA ha una maggiore sensibilità nel rilevare piccoli ma significativi cambiamenti nel tempo, fornendo un quadro più accurato dello stadio della malattia in cui si trova l’individuo. In breve, l’f-SARA dovrebbe essere una versione più sensibile e pratica del test SARA originale, rendendolo più produttivo e più facile da utilizzare per i medici per osservare se il trattamento sta modulando il movimento e il linguaggio del paziente.

In sintesi, poiché l’atassia colpisce le persone in modo diverso e progredisce lentamente nel tempo, sono necessari test altamente sensibili per monitorare i cambiamenti. Test misurabili come f-SARA sono progettati per rilevare e monitorare le piccole variazioni nelle attività quotidiane come il movimento e il linguaggio. Test di monitoraggio altamente sensibili come f-SARA consentono ai medici di osservare i progressi dei pazienti e di ottenere un quadro preciso e chiaro sull’effettiva efficacia di un nuovo trattamento o sulla progressione della malattia.

Se desideri saperne di più sulla scala SARA completa, consulta il nostro precedente articolo di approfondimento su questo argomento .

Istantanea Scritto da:  Prapti Chakraborty, PhD

A cura di:  Katie Deschamps, PhD
Scasource-A-T-Article-website-featured-image-768×402
Informazioni scientifiche

Levacetilleucina: un passo avanti nel trattamento dell’atassia-telangiectasia

Scritto da Juan Mato,
revisionato da Jacen Emerson

Un nuovo farmaco potrebbe contribuire a stabilizzare i movimenti e a migliorare la vita quotidiana delle persone affette da atassia-telangiectasia.

Anche piccoli miglioramenti nel controllo motorio possono avere effetti enormi per le persone affette da atassia-telangiectasia, una rara malattia neurodegenerativa ereditaria per la quale non esiste attualmente una terapia approvata dalla FDA. L’atassia-telangiectasia, che colpisce da 1 persona su 40.000 a 100.000, causa danni progressivi, debilitanti e infine fatali al cervelletto. Questa parte del cervello è responsabile del coordinamento dei movimenti precisi che ci permettono di svolgere le attività quotidiane di base come vestirsi, cucinare e camminare. La perdita di tale coordinazione motoria, come suggerisce il nome della malattia, è definita atassia e riduce significativamente le capacità funzionali quotidiane e la qualità della vita delle persone colpite.

Lo studio attuale è stato condotto in dieci ospedali di ricerca in Europa, nel Regno Unito e negli Stati Uniti. Un nuovo farmaco chiamato levacetilleucina è stato testato per la sua capacità di migliorare in modo sicuro i sintomi dell’atassia e la qualità della vita dei pazienti. In questo studio, i ricercatori hanno scoperto che 12 settimane di trattamento con levacetilleucina hanno alleviato i sintomi dell’atassia e migliorato la qualità della vita nei pazienti affetti da atassia-telangiectasia, rispetto al placebo, con scarsi effetti collaterali. Questi risultati promettenti indicano la levacetilleucina come una potenziale opzione terapeutica per le persone affette da atassia-telangiectasia in tutto il mondo.

Una carica di energia per i neuroni in difficoltà

Data la scarsità di opzioni terapeutiche per le persone affette da atassia-telangiectasia, è fondamentale che i ricercatori testino nuove potenziali terapie in grado di migliorare la vita dei pazienti. Il problema alla base di questa malattia è una mutazione nel gene ATM, essenziale per la riparazione del DNA. Quando si verifica questa mutazione, si sviluppano problemi nelle cellule cerebrali, chiamate anche neuroni. La mutazione compromette la produzione di ATP, la fonte di energia dei neuroni, rendendoli disfunzionali e causando i sintomi dell’atassia. Inoltre, la mutazione predispone i pazienti allo sviluppo di tumori e indebolisce il sistema immunitario, rendendoli più vulnerabili alle malattie acquisite. La levacetilleucina si è recentemente affermata come una promettente terapia in fase di sperimentazione clinica per altre malattie neurodegenerative genetiche fatali, come la malattia di Niemann-Pick di tipo C. Questo farmaco può essere assunto per via orale ed è in grado di raggiungere i neuroni nel cervello, dove può correggere gli squilibri energetici causati dal danno ai circuiti neuronali coinvolti nella produzione di energia, tipico dell’atassia-telangiectasia. Di conseguenza, i neuroni possono produrre più ATP, migliorando la loro funzione e proteggendosi dalla neurodegenerazione che induce l’atassia.

Come si sta procedendo

I ricercatori hanno valutato i sintomi basali dei partecipanti prima di suddividerli in due gruppi. Il primo gruppo ha ricevuto levacetilleucina per 12 settimane, seguito da placebo per altre 12 settimane. Il secondo gruppo ha ricevuto inizialmente placebo per 12 settimane, seguito da levacetilleucina per altre 12 settimane.

I ricercatori hanno effettuato esami dei sintomi e condotto interviste per valutare la qualità della vita a metà di ciascun periodo, tra il periodo 1 e il periodo 2 e alla fine del periodo 2.

È importante sottolineare che questo disegno sperimentale ha permesso di valutare gli effetti della levacetilleucina rispetto al placebo prima, durante e dopo il trattamento, nello stesso partecipante.


Ma quali sintomi hanno testato i ricercatori e in che modo?

L’esito clinico primario di questo studio è stato la Scala per la Valutazione e la Classificazione dell’Atassia (SARA), un esame clinicamente considerato il gold standard che misura il controllo motorio di un individuo attraverso valutazioni di deambulazione, linguaggio, movimenti delle mani e altro ancora. La scala SARA va da 0 a 40, dove un punteggio più alto indica un’atassia più grave. Su questa scala, una diminuzione di un punto è considerata un miglioramento clinicamente significativo. I ricercatori hanno valutato anche la disabilità soggettiva e la qualità della vita.
Tra gli strumenti utilizzati c’erano la Scala di Impressione Clinica Globale della Gravità (CGI-S) e la Scala di Miglioramento.
Le valutazioni sono state compilate dai ricercatori, dai familiari e dai pazienti stessi.
 In base al miglioramento dei sintomi del paziente alla fine dello studio clinico, questa valutazione assegna ai pazienti un punteggio da uno a sette, dove uno significa “molto migliorato” e sette significa “molto peggiorato”. Sia i punteggi SARA che CGI-S sono stati confrontati tra le valutazioni basali prima del periodo 1 e dopo la somministrazione di levacetilleucina o placebo. A complemento di ciò, i pazienti e i loro accompagnatori hanno partecipato a interviste di fine studio, fornendo il loro punto di vista sull’impatto del trattamento sulla loro qualità di vita. Durante tutto lo studio, i ricercatori hanno monitorato diversi eventi clinici, tra cui infezioni, problemi gastrointestinali e complicazioni respiratorie insorte o peggiorate durante la sperimentazione, al fine di valutare la sicurezza dell’assunzione di levacetilleucina.

La levacetilleucina tiene l'atassia sotto controllo

Il trattamento con levacetilleucina ha mostrato risultati promettenti nei 70 pazienti affetti da atassia-telangiectasia che hanno completato lo studio. La somministrazione di levacetilleucina per 12 settimane ha ridotto i punteggi SARA in media di 1,92, mentre il placebo ha prodotto cambiamenti trascurabili, indicando che gli effetti del farmaco erano reali. È interessante notare che i pazienti che hanno ricevuto levacetilleucina nel periodo 1 e poi placebo nel periodo 2 hanno mostrato una ricaduta dell’atassia nel periodo 2, poiché gli effetti del farmaco si sono attenuati nel tempo.

Questo risultato conferma che i miglioramenti dell’atassia in questa coorte di pazienti sono dovuti agli effetti della levacetilleucina. Le implicazioni di questi miglioramenti dell’atassia sono state dimostrate da punteggi CGI-S migliori, ovvero un maggiore miglioramento percepito della qualità della vita, durante la somministrazione di levacetilleucina rispetto al placebo. Analogamente, in altri esami sulla qualità della vita, i pazienti adulti hanno riferito che il farmaco ha ridotto l’incidenza di gravi problemi di mobilità, diminuito il dolore e il disagio e migliorato la loro capacità di svolgere le normali attività. Questi risultati si sono invertiti durante la somministrazione del placebo, con i pazienti che hanno segnalato maggiori problemi di mobilità, dolore e funzionalità quotidiana. Durante le interviste di fine studio, l’81% dei pazienti o dei loro caregiver ha riferito che la levacetilleucina ha prodotto miglioramenti significativi dei loro sintomi. Il 66% di questi intervistati ha concordato sul fatto che il farmaco non solo ha migliorato la vita dei pazienti, ma ha avuto effetti benefici anche per i loro caregiver. Inoltre, la levacetilleucina ha mostrato un solido profilo di sicurezza durante lo studio, poiché meno del 10% dei pazienti ha manifestato eventi avversi correlati al trattamento. Nessuno di questi eventi ha rappresentato un grave problema per la salute dei pazienti, a dimostrazione della buona tollerabilità del farmaco.

Un passo avanti per le persone affette da atassia-telangiectasia

Questo studio rappresenta la prima sperimentazione clinica di fase tre completata per una terapia contro l’atassia-telangiectasia. I benefici della levacetilleucina sull’atassia e sulla qualità della vita la rendono un potenziale trattamento futuro per questa popolazione di pazienti. Inoltre, questi risultati supportano il potenziale utilizzo della levacetilleucina in altre malattie neurodegenerative che influenzano la produzione di energia neuronale. È in corso una fase di estensione in aperto di questa sperimentazione, in cui i ricercatori stanno ulteriormente indagando gli effetti a lungo termine e il miglioramento della malattia di questo farmaco nei pazienti affetti da atassia-telangiectasia; pertanto, sono ancora necessari ulteriori studi prima che la levacetilleucina possa effettivamente iniziare a migliorare la vita delle persone che convivono con questa malattia. Questo lavoro presenta alcune limitazioni importanti. In primo luogo, sono stati esclusi i pazienti di età inferiore a 4 anni, asintomatici e in fase avanzata della malattia, impedendo ai ricercatori di valutare gli effetti terapeutici della levacetilleucina in questi specifici contesti patologici. I ricercatori non hanno inoltre previsto un periodo di studio sufficientemente lungo per valutare i potenziali effetti della levacetilleucina sul sistema immunitario o sul rischio di cancro, aspetti di grande rilevanza nell’atassia-telangiectasia. Infine, è noto che l’atassia-telangiectasia ha effetti dannosi sui nervi periferici, causando perdita dei riflessi e intorpidimento degli arti. Tuttavia, la capacità del trattamento di alleviare questi sintomi non è stata esaminata in questo studio. Nel complesso, questo studio clinico ha rilevato che 12 settimane di somministrazione di levacetilleucina hanno migliorato il controllo motorio e la qualità della vita nei pazienti affetti da atassia-telangiectasia, una rara e fatale malattia neurodegenerativa per la quale non esiste un trattamento approvato dalla FDA. Il farmaco ha ridotto la gravità dell’atassia rispetto al placebo, ha prodotto pochi effetti collaterali e potrebbe rappresentare una promettente terapia futura, sebbene siano necessarie ulteriori ricerche.

Parole chiave

Atassia: sintomo patologico associato a una mancanza di coordinazione volontaria nei movimenti muscolari, spesso causata da danni al cervelletto.

SARA: Scala per la valutazione e la classificazione dell’atassia, un esame utilizzato dai clinici per quantificare l’entità dell’atassia di un individuo mediante la valutazione di andatura, postura, posizione seduta, disturbi del linguaggio, inseguimento delle dita, test naso-dito, movimenti rapidi alternati delle mani e scivolamento tallone-tibia.

Scala di valutazione clinica globale della gravità (CGI-S) e del miglioramento: una scala di punteggio da uno a sette che determina la percezione soggettiva del miglioramento dei sintomi dopo aver ricevuto un trattamento, dove uno indica un grande miglioramento e sette indica un grave peggioramento.

Dichiarazione di conflitto di interessi

L’autore e il curatore dichiarano di non avere alcun conflitto di interessi.

Citazione dell'articolo recensito

Martakis, K., et al., Sicurezza ed efficacia della levacetilleucina nell’atassia telangiectasia: uno studio crossover di fase 3, randomizzato, in doppio cieco, controllato con placebo . Lancet Neurology., 2026. 25 (7): 633-44. (https://pubmed.ncbi.nlm.nih.gov/42309084/)

scasource sonno
BloggingInformazioni scientifiche

L’importanza del sonno nelle malattie neurodegenerative e nell’atassia.

Scritto da Ray Truant, PhD.
Revisionato da Celeste Suart, PhD.

Come l’intestino aiuta a depurare il cervello

Nel 2013, i neuroscienziati hanno utilizzato modelli murini per dimostrare che durante il sonno REM (Random Eye Movement) profondo, la struttura del cervello cambia, aprendosi come una spugna per aiutare a eliminare metaboliti e proteine ​​mal ripiegate. Il REM è una fase del sonno attiva e ristoratrice, caratterizzata da rapidi movimenti oculari e sogni vividi. Il REM costituisce circa il 25% del sonno di un adulto. Svolge un ruolo vitale nel consolidamento della memoria, nell’apprendimento e nella regolazione emotiva. Questo è il tipo di sonno considerato più ristoratore, a differenza dei sonnellini leggeri. Questo flusso di liquido cerebrospinale (CSF) fa parte del sistema glinfatico. Il sistema glinfatico è il sistema di smaltimento dei rifiuti del cervello. Pompa il CSF attraverso il tessuto cerebrale per lavare via i sottoprodotti metabolici, come le proteine ​​mal ripiegate e le malattie. Questo processo ristoratore dipende fortemente dal sonno ed è fino a dieci volte più attivo durante il sonno REM profondo rispetto allo stato di veglia. L’analogia è quella di un edificio per uffici molto frequentato, dove gli uffici vengono puliti di notte. Se ciò non accadesse ogni notte, ce ne accorgeremmo subito. È anche il motivo per cui il cervello può risentirne quando cerca di lavorare per oltre 24 ore senza un sonno adeguato.

I disturbi del sonno influiscono sulle malattie neurodegenerative. Il ciclo sonno-veglia, che va dal sonno REM al sonno REM, è controllato dal cervello attraverso quello che viene definito ritmo circadiano. Questo ritmo può essere alterato dall’esposizione alla luce in momenti inappropriati e può avere effetti concreti sulla salute delle persone che lavorano su turni notturni. Il ritmo circadiano e il sonno sono compromessi in alcune forme di atassia, come l’atassia spinocerebellare di tipo 3 (SCA3) (Ribeiro et al. 2025), così come in altre forme di atassia cerebellare (Sonni et al. 2014).

Ci riferiamo alle atassie spinocerebellari (SCA) come malattie cerebrali, ma in realtà si tratta di disturbi che interessano tutto il corpo, soprattutto nel caso delle atassie genetiche. Così come il cervello contiene un gran numero di neuroni, lo stesso vale per l’intestino. Queste due parti del corpo comunicano tra loro. Questo processo è noto come asse intestino-cervello. Le osservazioni a livello intestinale possono fornirci informazioni su cosa non funziona correttamente nel cervello. Vi è mai capitato di evitare un determinato alimento perché vi ha fatto stare molto male? Ecco, questo è l’asse intestino-cervello in azione.

Recentemente, uno studio pubblicato su Nature Neuroscience (Garborg et al. 2026), condotto dal laboratorio di Patrick Drew presso la Penn State University, ha dimostrato che il movimento dell’addome durante il sonno pompa il sangue al midollo spinale. Questo pompa il liquido cerebrospinale (CSF) intorno al cervello e contribuisce all’eliminazione delle scorie metaboliche durante quella fase cruciale del sonno in cui il cervello si apre per depurarsi. Ciò indica che esiste una seconda fase nella depurazione del cervello dalle tossine metaboliche: prima il cervello si apre durante la fase REM, poi il CSF lo purifica. La mancanza di fase REM e/o la mancanza di movimento addominale durante il sonno potrebbero portare a un’insufficiente eliminazione delle tossine metaboliche dal cervello. Ma cosa causa il flusso del CSF? Si pensava fosse correlato al flusso sanguigno proveniente dal cuore.

Tuttavia, il movimento del liquido cerebrospinale non dipende dal battito cardiaco. Sono stati quindi chiamati degli ingegneri per simulare questo flusso di fluido nel cervello al fine di comprendere la meccanica di questa azione di pompaggio. Tornando all’idea del cervello come una spugna sporca, il modo più semplice per pulire una spugna è far scorrere l’acqua attraverso di essa.

I ritmi circadiani possono essere corretti con metodi non farmacologici come la cromoterapia, che utilizza luce colorata e una corretta tempistica di esposizione per ripristinare il ritmo corretto. Anche altri approcci, come orari dei pasti strutturati ed evitare sonnellini prolungati, contribuiscono a regolarizzare i ritmi del sonno e a migliorarne la qualità.

Questo studio evidenzia come un intestino sano possa favorire la salute del cervello. Non solo la correzione dei disturbi del sonno può essere d’aiuto nelle malattie neurodegenerative, ma prestare attenzione alla salute intestinale è altrettanto importante per i medici che curano pazienti affetti da atassia. Ciò può significare intervenire sull’alimentazione, sul microbiota intestinale e dare priorità a un sonno ristoratore per coloro che sono a rischio o nelle prime fasi dell’atassia.

Parole chiave

REM : movimento oculare casuale, un’importante fase ristoratrice del sonno degli adulti.

TERMINE 2 : Liquido cerebrospinale: il fluido che circonda e scorre attraverso il cervello e lungo il midollo spinale.

TERM3 : Sistema glinfatico: la rete specializzata del cervello per l’eliminazione delle scorie metaboliche. Pompa il liquido cerebrospinale attraverso il tessuto cerebrale per lavare via i sottoprodotti del metabolismo.

Dichiarazione di conflitto di interessi

L’autore e il curatore dichiarano di non avere alcun conflitto di interessi.

Citazione dell'articolo recensito

Citazione completa dell’articolo:

Garborg, C. Spencer, Beatrice Ghitti, Qingguang Zhang, et al. 2026. “Il movimento cerebrale è guidato dall’accoppiamento meccanico con l’addome.” Nature Neuroscience, in corso di pubblicazione, 27 aprile. https://doi.org/10.1038/s41593-026-02279-z .

Riferimenti aggiuntivi

Ribeiro, Rodrigo FN, Dina Pereira, Sara M. Lopes, et al. 2025. “I ritmi circadiani sono alterati nei pazienti e nei modelli preclinici della malattia di Machado-Joseph.” Brain : A Journal of Neurology 148 (11): 4127–4142.

Sonni, Akshata, Lauri BF Kurdziel, Bengi Baran e Rebecca MC Spencer. 2014. “Gli effetti della disfunzione del sonno su cognizione, affetto e qualità della vita negli individui con atassia cerebellare”. Giornale di medicina clinica del sonno 10 (5): 535–543.

9-4-SACsource-Featured-Image-768×402
BloggingRicerca scientifica

Come minuscoli marcatori sulla proteina atassina-3 ne influenzano la tossicità nella SCA3

Scritto da Anastasiya Potapenko  
A cura di Asmer Aliyeva

Piccoli tag, grande impatto: una nuova ricerca rivela che i tag chimici sulla proteina atassina-3 ne influenzano il comportamento e potrebbero contribuire alla morte delle cellule cerebrali nella SCA3.

La causa genetica dell’atassia spinocerebellare di tipo 3 (SCA3) è stata scoperta oltre trent’anni fa. Da allora, gli scienziati hanno fatto grandi progressi nella comprensione della SCA3, ma rimangono ancora molti interrogativi su come la proteina atassina-3 mutante (responsabile della SCA3) provochi la morte delle cellule cerebrali. Recentemente, gli scienziati hanno scoperto nuovi modi in cui le modificazioni chimiche aggiunte all’atassina-3 mutante possono influenzarne la tossicità. Queste scoperte rappresentano un nuovo passo avanti nella nostra comprensione della malattia SCA3.

Le proteine ​​svolgono un ruolo fondamentale come pilastri molecolari, garantendo la sopravvivenza e il corretto funzionamento delle nostre cellule. Tra le loro numerose e importanti funzioni, le proteine ​​riciclano i rifiuti, trasportano molecole come l’ossigeno in tutto il corpo e rispondono agli attacchi di virus e batteri. Le proteine ​​sono composte da amminoacidi (elementi costitutivi) che si uniscono come perle infilate su un filo. Esistono venti diversi amminoacidi, che possono combinarsi in innumerevoli modi per creare le centinaia di migliaia di proteine ​​presenti nel nostro corpo. Una di queste proteine ​​si chiama lisina, anche indicata con la lettera “K”. Il numero che segue la “K”, come “K8” o “K85”, indica la posizione della lisina all’interno della proteina. Immaginate di dire “numero civico 8 in via Proteina!”.

Una volta sintetizzata una proteina, ad essa possono essere aggiunti speciali marcatori chimici, come delle etichette, chiamati “modificazioni post-traduzionali”. Questi marcatori aiutano le proteine ​​a sapere cosa fare, dove andare o come funzionare correttamente una volta prodotte. Questi marcatori chimici vengono solitamente aggiunti alla proteina in corrispondenza dell’amminoacido lisina. Gli scienziati hanno precedentemente scoperto che questi marcatori vengono aggiunti ad amminoacidi diversi nell’atassina-3 mutante rispetto all’atassina-3 normale. Ciò rende l’atassina-3 mutante più tossica per le cellule cerebrali. Tuttavia, la proteina atassina-3 è composta da molte molecole di lisina. La questione di come l’aggiunta di marcatori chimici a ciascuna molecola di lisina nell’atassina-3 influenzi il suo comportamento nelle cellule e contribuisca alla malattia non è ancora chiara. In questo articolo, gli scienziati hanno cercato di rispondere a questa domanda.

Per scoprire in che modo determinate molecole di lisina influenzano il comportamento della proteina atassina-3 e il suo ruolo nella malattia SCA3, gli scienziati hanno progettato speciali modelli di DNA. Questi modelli sono come ricette che indicano alle cellule come produrre diverse versioni della proteina atassina-3.

Hanno creato i progetti per:

  • Atassina-3 normale e atassina-3 mutante (il tipo che causa la SCA3)
  • Versioni di entrambe le proteine ​​con tutte le lisine rimosse, in modo che non sia possibile attaccare marcatori chimici.
  • Proteina atassina-3 mutante con una lisina aggiunta alla volta.

Utilizzando questi modelli, gli scienziati hanno creato diverse proteine ​​atassina-3 all’interno delle cellule per osservare come le lisine modificano il comportamento dell’atassina-3. Si sono concentrati su quattro domande principali:

  1. Quanta proteina atassina-3 si accumula nelle cellule?
  2. Quanti agglomerati tossici forma l’atassina-3 mutante?
  3. In quale punto della cellula si localizza l’atassina-3?
  4. Quanto tempo dura l’atassina-3 prima di essere riciclata?

Le etichette chimiche che si legano alle lisine spesso aiutano a contrassegnare le proteine ​​per il riciclo, influenzando la quantità di proteina che rimane all’interno delle cellule. I ricercatori hanno scoperto che le cellule contenevano una quantità maggiore della proteina ataxina-3 mutante rispetto a quella normale. Quando hanno rimosso tutte le lisine, entrambe le proteine, normale e mutante, sono state trovate in quantità minori. Ma quando hanno aggiunto nuovamente specifiche lisine (come K8, K85, K117 o K166), la quantità di proteina è tornata alla normalità. Curiosamente, l’aggiunta di K200 ha avuto l’effetto opposto, riducendo ulteriormente la quantità di proteina.

La proteina ataxina-3 mutante è dannosa per le cellule cerebrali perché tende ad aggregarsi e a formare grumi al loro interno. Questi grumi danneggiano le cellule cerebrali, causandone la morte. Gli scienziati volevano capire in che modo alcune molecole di lisina presenti nell’ataxina-3 influenzassero questo processo di aggregazione. Hanno scoperto che l’ataxina-3 mutante formava più grumi rispetto alla proteina normale. Quando hanno rimosso tutte le lisine, la proteina ha formato meno grumi. Tuttavia, quando hanno reintrodotto specifiche lisine, come K8, K85, K117 o K166, l’aggregazione è ricomparsa. Ciò significa che le molecole di lisina presenti nell’ataxina-3 mutante influenzano la quantità di proteina presente nelle cellule e il numero di grumi tossici che forma.

All’interno delle nostre cellule, esistono due sistemi principali che fungono da centri di riciclaggio per le proteine ​​vecchie o danneggiate. Si tratta dell’autofagia e del sistema ubiquitina-proteasoma. Gli scienziati volevano capire in che modo le molecole di lisina presenti nell’atassina-3 influenzassero il suo riciclo da parte di questi due sistemi. Per verificarlo, hanno trattato le cellule con sostanze chimiche in grado di bloccare l’autofagia o il sistema proteasomico, e hanno poi misurato la quantità di atassina-3 accumulata all’interno delle cellule. I risultati sono stati sorprendenti. Tutte le forme della proteina atassina-3 mutante, indipendentemente dal numero di lisine presenti, venivano riciclate da entrambi i sistemi.

In seguito, hanno esaminato per quanto tempo la proteina rimane nelle cellule prima di essere riciclata. Hanno scoperto che l’atassina-3 era più stabile (durava più a lungo) quando conteneva determinate molecole di lisina, in particolare K8 o K85, rispetto a quando tutte le lisine erano state rimosse. Ciò significa che le lisine K8 e K85 contribuiscono a controllare la quantità di proteina atassina-3 presente nelle cellule e il momento in cui viene riciclata.

Gli scienziati hanno anche esaminato la salute cellulare. Le cellule con atassina-3 mutante priva di molecole di lisina morivano più frequentemente, mentre le cellule a cui erano state reintrodotte le lisine K8 o K85 sopravvivevano meglio. In breve, le lisine, in particolare K8 e K85, sembrano proteggere le cellule contribuendo a regolare il riciclo dell’atassina-3 mutante e prevenendo l’accumulo di tossine.

Gli scienziati hanno poi studiato come le molecole di lisina nell’atassina-3 influenzino la localizzazione della proteina all’interno della cellula. L’atassina-3 si trova normalmente nel citoplasma, la sostanza gelatinosa che costituisce la maggior parte della cellula, ma nella SCA3, l’atassina-3 mutata migra nel nucleo (centro di controllo) delle cellule cerebrali e forma aggregati tossici. Gli scienziati hanno scoperto che, rimuovendo le molecole di lisina dall’atassina-3 normale o mutata, quest’ultima si spostava nel nucleo. Tuttavia, reintroducendo la lisina K85, l’atassina-3 mutata tornava nel citoplasma. Quindi, oltre a modificare la quantità di atassina-3 che si accumula o la probabilità che formi aggregati dannosi, le lisine agiscono anche come minuscoli marcatori GPS, aiutando la proteina a trovare la sua posizione corretta all’interno della cellula.

In sintesi, gli scienziati hanno scoperto che alcune molecole di lisina nella proteina atassina-3 mutante (che causa la SCA3) svolgono un ruolo chiave nel comportamento di questa proteina. Hanno scoperto che due lisine, K8 e K85, contribuiscono a controllare la quantità di atassina-3 mutante che si accumula all’interno delle cellule e il numero di aggregati tossici che forma nelle cellule cerebrali. Queste lisine aiutano anche le cellule a sopravvivere più a lungo, e la K85 aiuta a mantenere la proteina nel citoplasma, la parte della cellula in cui normalmente svolge le sue funzioni. Nel complesso, questa ricerca aiuta gli scienziati a comprendere meglio perché l’atassina-3 mutante diventa dannosa e come le sue alterazioni possono portare alla morte delle cellule cerebrali nella SCA3.

Parole chiave

Amminoacidi: molecole che si combinano come “mattoni” per formare le proteine.

Lisina (K): l’amminoacido a cui vengono più comunemente aggiunti i marcatori chimici.

Modifiche post-traduzionali: marcatori chimici aggiunti agli amminoacidi.

Dichiarazione di conflitto di interessi

L’autore e il curatore dichiarano di non avere alcun conflitto di interessi.

Citazione dell'articolo recensito

Pereira Sena, P., et al. Implicazioni di specifici residui di lisina all’interno dell’atassina-3 per la patogenesi molecolare della malattia di Machado-Joseph. Front Mol Neurosci, 2023. 16: 1133271. ( https://pubmed.ncbi.nlm.nih.gov/37273907/ )

Aug-14-2026-Snapshot-768×402
Istantanea

Cos’è la levacetilleucina?

La levacetilleucina, venduta con il nome commerciale Aqneursa, è un trattamento approvato dalla FDA per la malattia di Niemann-Pick di tipo C (NPC). Si tratta di un farmaco orale, approvato dalla FDA nel settembre 2024 e successivamente dall’Unione Europea nel gennaio 2026. Il suo esatto meccanismo d’azione non è ancora del tutto chiaro, ma si ritiene che agisca ripristinando la disregolazione energetica del sistema nervoso centrale. Questo è ciò che allevia i sintomi neurologici presenti nella NPC. La levacetilleucina è inoltre in fase III di sperimentazione clinica per l’atassia-telangiectasia (AT) ed è oggetto di studio per il trattamento di altre patologie, tra cui l’atassia spinocerebellare di tipo 6 (SCA6), l’atassia episodica di tipo 2 (EA2), le gangliosidosi GM2 e la sclerosi multipla (SM).

Come funziona?

La levacetilleucina è anche chiamata N-acetil-L-leucina (NALL). Si tratta di una forma modificata dell’amminoacido leucina. Gli amminoacidi sono i mattoni delle proteine. La leucina è classificata come amminoacido essenziale perché il corpo non è in grado di produrla, ma può essere assunta attraverso l’alimentazione.

Sono stati proposti diversi meccanismi d’azione per la NALL. La modificazione N-acetilasi della leucina le permette di superare la barriera emato-encefalica e di entrare nelle cellule più facilmente rispetto alla leucina non modificata. Una volta all’interno delle cellule, la NALL reagisce con le proteine ​​cellulari trasformandosi in leucina, normalizzando così la produzione di energia.


Gli effetti della NALL sulle cellule

La NALL svolge anche altre funzioni all’interno della cellula. Uno studio pubblicato su  PLOS One  ha dimostrato che la NALL può influenzare la localizzazione dei regolatori genici essenziali per i processi lisosomiali e autofagici , ovvero i sistemi responsabili dello smaltimento e del riciclo dei rifiuti cellulari. In modelli di malattia del carcinoma nasofaringeo (NPC), è stato inoltre osservato che il trattamento con NALL ripristina le disfunzioni lisosomiali e autofagiche presenti nella patologia.

Levacetilleucina nel trattamento delle malattie

L’uso dell’acetilleucina nel trattamento di diverse patologie è iniziato in Francia negli anni ’50 per la vertigine acuta, con il nome commerciale di Tanganil™. Tuttavia, Tanganil™ contiene una miscela di NALL e N-acetil-D-leucina (NADL), che differiscono leggermente nella loro struttura. Nel 2013, uno studio di riferimento condotto da Strupp e colleghi ha dimostrato che l’uso off-label del farmaco migliorava la deambulazione e i sintomi motori in pazienti affetti da varie forme di atassia cerebellare. Ciò ha presto portato alla valutazione di questo farmaco in patologie come la malattia di Niemann-Pick di tipo C (NPC).

 
La malattia di Niemann-Pick

La malattia di Niemann-Pick di tipo C (NPC) è una rara malattia ereditaria progressiva. È caratterizzata dall’incapacità dell’organismo di trasportare i lipidi all’interno delle cellule, con conseguente accumulo di questi nei tessuti e successivo danno tissutale. La presentazione clinica della malattia presenta notevoli variazioni, ma il segno neurologico più evidente è l’atassia cerebellare. Nel 2015, uno studio clinico condotto da Bremova e colleghi ha testato l’efficacia del farmaco su pazienti affetti da NPC, riscontrando miglioramenti significativi nei punteggi SARA e nel test dei 9 fori. Altri studi hanno inoltre dimostrato che la NALL (nanolipidosi aminoacidica) è specificamente il fattore determinante del miglioramento dei sintomi, non la NADL (nanolipidosi aminoacidica). Pertanto, i futuri sforzi per lo sviluppo di farmaci si sono concentrati sulla sola NALL anziché sulla combinazione di lipidi e aminolipidi.

 
Studio clinico

Successivamente è stato condotto uno studio clinico su pazienti pediatrici e adulti affetti da NPC e il trattamento con NALL ha determinato un miglioramento significativo dei sintomi neurologici rispetto al placebo, il che ha portato all’approvazione da parte della FDA (Aqneursa). Uno studio più approfondito ha inoltre dimostrato che il trattamento ha prodotto una neuroprotezione a lungo termine nei pazienti, non solo un miglioramento temporaneo dei sintomi della malattia. NALL è anche oggetto di studi clinici di Fase III per l’Atassia-Telangiectasia (AT), dove ha raggiunto tutti gli endpoint primari e secondari chiave. La FDA ha concesso al farmaco la revisione prioritaria e ha assegnato una data PDUFA al 19 settembre 2026 , posizionandolo come il primo trattamento in assoluto per l’AT sia negli adulti che nei bambini. Recentemente, è stato avviato uno studio clinico di Fase II per persone con disturbi correlati al gene CACNA1A, tra cui SCA6 ed EA2. 

Attualmente, alcuni studi di ricerca stanno valutando l’efficacia di NALL in altre patologie neurologiche, tra cui il morbo di Parkinson e le gangliosidosi GM2. La ricerca futura sarà fondamentale per definire ulteriormente il suo meccanismo d’azione, confermarne la sicurezza e l’utilità a lungo termine e determinarne il potenziale terapeutico in una gamma più ampia di disturbi neurodegenerativi.

Se desideri saperne di più sulla levacetilleucina, dai un’occhiata a questo articolo di NeurologyLive .

Istantanea scritta da: Christina Peng, PhD

A cura di: Celeste Suart, PhD

710-SACsource-Featured-Image-768×402
Blogging

L’influenza dell’età sulla gravità della SCA2

 Scritto da Ross Pelzel    A cura della Dott.ssa Larissa Nitschke 

Nuovi studi sui topi dimostrano che l’atassina-2 mutante causa danni notevolmente maggiori negli animali più anziani, rivelando che l’invecchiamento è un fattore determinante indipendente nella gravità della malattia.   

Nello studio di Afonso et al. del 2022, gli autori si sono proposti di comprendere come l’età influenzi lo sviluppo dei sintomi nell’atassia spinocerebellare di tipo 2 (SCA2). Sebbene sia noto che la SCA2 peggiori con l’età, non era chiaro se ciò fosse dovuto semplicemente alla progressione della malattia nel tempo o se l’età stessa rendesse il cervello più vulnerabile ai danni causati dall’atassina-2 mutata. Per rispondere a questa domanda, gli autori hanno utilizzato un approccio innovativo: hanno indotto la malattia nel cervello di topi giovani e anziani per verificare se l’età influisse sulla gravità della malattia. 

I ricercatori hanno utilizzato un modello murino in cui un virus che esprime l’atassina-2 mutante viene iniettato direttamente nello striato, una regione cerebrale cruciale per il controllo motorio che risulta colpita nei pazienti affetti da SCA2. Questo modello offre un vantaggio fondamentale: i ricercatori possono controllare con precisione il momento in cui inizia il processo patologico, poiché i topi sviluppano una patologia simile alla SCA2 solo dopo l’iniezione. Il team ha iniettato il virus nei topi in due diverse fasi della vita: a 3 mesi di età (giovani adulti) e a 18 mesi di età (anziani), per determinare se l’età influisca sulla gravità della malattia. 

Dodici settimane dopo l’iniezione, i ricercatori hanno esaminato diversi marcatori patologici della SCA2 utilizzando l’immunoistochimica, una tecnica che consente la visualizzazione di proteine ​​specifiche all’interno di sezioni di tessuto cerebrale.  

Il primo risultato emerso è stato che i topi a cui era stata iniettata la proteina a 18 mesi di età presentavano un numero significativamente maggiore di aggregati di atassina-2 mutante rispetto a quelli a cui era stata iniettata a 3 mesi. Questo dato è particolarmente rilevante perché entrambi i gruppi avevano ricevuto quantità identiche di atassina-2 mutante, eppure gli animali più anziani presentavano circa il doppio degli aggregati, a supporto dell’ipotesi che l’aumento dell’età peggiori il processo patologico.  

I ricercatori hanno poi esaminato il DARPP-32, un marcatore per i neuroni striatali, e hanno scoperto che i topi a cui era stata effettuata l’iniezione in età avanzata perdevano un numero significativamente maggiore di neuroni rispetto a quelli a cui era stata effettuata l’iniezione in età più giovane. Inoltre, i marcatori di morte cellulare hanno rivelato che il gruppo a cui era stata effettuata l’iniezione a 18 mesi presentava un numero complessivo di cellule morenti sostanzialmente maggiore, incluse non solo i neuroni, ma anche cellule di supporto come astrociti e microglia.  

Lo studio ha inoltre rivelato cambiamenti negli astrociti, cellule cerebrali specializzate che forniscono un supporto essenziale ai neuroni, apportando nutrienti e regolando l’attività dei neurotrasmettitori. Quando gli astrociti diventano reattivi durante una malattia o una lesione, esprimono livelli più elevati di proteina acida fibrillare gliale (GFAP), un marker di neuroinfiammazione. I topi a cui è stata effettuata l’iniezione a 18 mesi hanno mostrato un numero significativamente maggiore di astrociti positivi alla GFAP, indicando risposte infiammatorie accentuate che potrebbero contribuire alla progressione della malattia. 

Infine, i ricercatori hanno studiato l’autofagia, la capacità cruciale della cellula di degradare e riciclare i componenti danneggiati. Utilizzando la reazione a catena della polimerasi quantitativa in tempo reale (RT-qPCR) per misurare i livelli di mRNA di LC3 (un marcatore chiave dell’autofagia), hanno scoperto che gli animali sottoposti a iniezione in età avanzata presentavano una ridotta funzionalità autofagica. Questa compromissione significa che le cellule sono meno efficaci nell’eliminare proteine ​​e organelli danneggiati, consentendo potenzialmente l’accumulo di materiali tossici. 

Questo studio fornisce la prima prova diretta che l’età determina la gravità della SCA2, anziché limitarsi a fornire più tempo per la progressione della malattia. Controllando i tempi di insorgenza della malattia attraverso il loro modello murino, i ricercatori hanno dimostrato che lo stesso insulto provoca esiti diversi a seconda dell’età del cervello che lo riceve. 

Dichiarazione di conflitto di interessi

L’autore e il curatore dichiarano di non avere alcun conflitto di interessi.

Citazione dell'articolo recensito

Afonso, IT et al., L’espressione dell’atassina-2 mutante negli animali anziani aggrava le caratteristiche neuropatologiche associate all’atassia spinocerebellare di tipo 2. International Journal of Molecular Sciences, 2022. 23(19):11896. https://pmc.ncbi.nlm.nih.gov/articles/PMC9569585/#sec4-ijms-23-11896 

SCAsource-June-12-2026-Featured-Image-768×402
Blogging

Muoversi fa bene! L’esercizio fisico e un agonista del recettore TrkB, offrono una nuova speranza per la SCA6.

Scritto da Élyse Zadigue-Dubé  

A cura di Priscila Pereira Sena

Nuove ricerche condotte su modelli murini di SCA6 suggeriscono che potenziare la segnalazione BDNF-TrkB potrebbe cambiare le carte in tavola.

Esiste un mondo in cui una diagnosi di SCA6 non equivalga a una condanna a vita all’incoordinazione motoria? Uno studio condotto da Cook e colleghi ha indagato una disfunzione di segnalazione del fattore neurotrofico derivato dal cervello (BDNF) e del suo recettore, la tirosina chinasi B del recettore della tropomiosina (TrkB), nella SCA6, suggerendo l’esercizio fisico e un composto farmacologico come potenziali rimedi. Entrambi i trattamenti sono stati in grado di rallentare la progressione della malattia SCA6, alleviare i sintomi dell’atassia e trattare i deficit cellulari. Questi risultati di Cook e colleghi aprono la strada a nuove strategie terapeutiche e offrono la speranza di una prognosi migliore per i pazienti affetti da SCA6.

Il cervelletto, una struttura cerebrale essenziale per il coordinamento dei movimenti, è vulnerabile ai danni in alcune malattie genetiche. L’atassia spinocerebellare di tipo 6 (SCA6) è una rara malattia neurodegenerativa ereditaria che provoca una progressiva disfunzione motoria e degenerazione delle cellule nervose cerebellari.

I sintomi iniziali della SCA6 includono instabilità dell’andatura, inciampi e squilibrio. Di solito compaiono intorno alla mezza età, quando i pazienti ricevono comunemente la diagnosi. La SCA6 colpisce principalmente la salute delle cellule di Purkinje del cervelletto, un tipo di cellula fondamentale per la coordinazione fluida e precisa dei movimenti del corpo. A parte la fisioterapia, ad oggi non esiste una cura per la SCA6. Pertanto, la ricerca di nuove strategie terapeutiche è di vitale importanza. Se riuscissimo a trovare un modo per ridurre i sintomi motori e rallentare l’insorgenza e la progressione della malattia, potremmo migliorare la vita dei pazienti, dei familiari e di chi se ne prende cura.

Il fattore neurotrofico derivato dal cervello (BDNF) è una proteina molto importante per la salute del sistema nervoso centrale. La proteina BDNF svolge la sua funzione nel cervello interagendo con una proteina recettrice chiamata tirosina chinasi recettoriale B (TrkB). Cook e colleghi hanno scoperto che, quando la SCA6 inizia a manifestare i sintomi, sia la proteina BDNF che la proteina TrkB risultano ridotte nei pazienti affetti da SCA6, il che potrebbe avere un ruolo nella patogenesi della malattia. Hanno inoltre riscontrato che l’esercizio fisico aumenta i livelli di BDNF, migliora la salute delle cellule di Purkinje e la coordinazione motoria nei pazienti con SCA6.

Il composto farmacologico 7,8-diidrossiflavone (DHF) mima l’azione del BDNF interagendo con il recettore TrkB, agendo quindi come agonista di TrkB. Il DHF ha dimostrato una grande efficacia terapeutica in modelli di numerose malattie del sistema nervoso centrale. Studiando il potenziale terapeutico del DHF nella SCA6, Cook e colleghi hanno scoperto che la sua somministrazione precoce contribuiva ad alleviare l’incoordinazione motoria e a migliorare la salute delle cellule di Purkinje. Questi benefici erano presenti sia all’esordio della SCA6 che nelle fasi successive della malattia.

Per condurre questo studio, i ricercatori hanno utilizzato topi transgenici con una mutazione genetica simile a quella riscontrata nei pazienti affetti da SCA6. Per misurare i livelli proteici, hanno prelevato il cervelletto dei topi a 7 mesi di età, un periodo che corrisponde alla fase iniziale di insorgenza della SCA6 nell’uomo. Hanno quindi esposto il tessuto cerebellare a marcatori fluorescenti per diverse proteine ​​di interesse. Misurando la quantità di fluorescenza emessa dal tessuto cerebrale, hanno potuto confrontare i topi di tipo selvatico (privi della mutazione genetica SCA6) con i topi affetti da SCA6 per verificare se presentassero differenze nei livelli proteici. Utilizzando questa tecnica, sono stati in grado di dimostrare che il cervelletto dei topi affetti da SCA6 esprimeva meno BDNF e TrkB rispetto al cervelletto di tipo selvatico.

Per il trattamento con esercizio fisico, i ricercatori hanno fornito ai topi l’accesso a ruote per correre. Alcuni topi avevano una ruota bloccata come gruppo di controllo. Per il trattamento farmacologico, il farmaco (DHF) è stato somministrato nell’acqua potabile diverse settimane prima o dopo l’insorgenza della SCA6 nei topi. Dopo il trattamento, per valutare la coordinazione motoria, i ricercatori hanno utilizzato un test chiamato rotarod, in cui i topi vengono posti su una barra rotante che accelera progressivamente, e quindi viene misurato il tempo (latenza alla caduta) in cui i topi riescono a rimanere sulla barra. Una latenza alla caduta più elevata è indice di una migliore coordinazione motoria.

Per misurare lo stato di salute delle cellule di Purkinje nel cervelletto, ne hanno registrato l’attività elettrica tramite un elettrodo. Nella SCA6, l’attività delle cellule di Purkinje risulta ridotta. Cook e colleghi hanno quindi potuto osservare che sia l’esercizio fisico che il trattamento con DHF ripristinavano l’attività delle cellule di Purkinje nei topi affetti da SCA6.

Precedenti ricerche che hanno esaminato il tessuto cerebellare post-mortem di pazienti deceduti affetti da SCA6 hanno mostrato livelli ridotti di BDNF rispetto a individui della stessa età non affetti da SCA6. I risultati ottenuti da Cook e colleghi, utilizzando il modello murino transgenico di SCA6, sono coerenti con queste precedenti osservazioni sui pazienti affetti da SCA6. Un dato interessante è che il BDNF sembra essere ridotto sia nelle fasi tardive che in quelle precoci della progressione della malattia. Cook e colleghi hanno anche dimostrato che, intervenendo sul deficit di BDNF nella SCA6 tramite l’esercizio fisico o il composto DHF, è possibile alleviare i deficit di coordinazione motoria e la disfunzione cellulare. Indagando su possibili opzioni terapeutiche, questo lavoro di Cook e colleghi suggerisce un futuro in cui i sintomi della SCA6 potranno essere gestiti e l’indipendenza e la qualità della vita dei pazienti potranno essere migliorate, offrendo così una nuova speranza alle persone che convivono con la SCA6.

Parole chiave

Agonista : una sostanza chimica che attiva un recettore imitando l’azione di una proteina, per produrre una risposta biologica.

Dichiarazione di conflitto di interessi

Élyse Zadigue-Dubé, autrice di questo articolo, sta svolgendo il suo lavoro di dottorato nel laboratorio della dottoressa Alanna J. Watt.

Élyse Zadigue-Dubé non ha lavorato a questo specifico progetto.

Priscila Pereira Sena, che ha curato questo pezzo, non dichiara alcun conflitto di interessi.

Citazione dell'articolo recensito

Cook, AA, Jayabal, S., Sheng, J., Fields, E., Leung, TCS, Quilez, S., McNicholas, E., Lau, L., Huang, S., & Watt, AJ L’attivazione della segnalazione TrkB-Akt corregge i deficit in un modello murino di SCA6. Science Advances . 2022. 8 (37), eabh3260. (https://pmc.ncbi.nlm.nih.gov/articles/PMC9481119/)